ชญาณี ถิรพัฒน์
Difference of Sexual Development; DSD คือภาวะที่การพัฒนาของต่อมเพศ (gonadal), อวัยวะสืบพันธุ์ภายใน (internal reproductive organs) หรืออวัยวะสืบพันธุ์ภายนอก (external reproductive organs) ไม่ตรงกับ chromosome ที่มี โดยการพัฒนาทางเพศ (sex development) ประกอบด้วย 2 ระบบสำคัญที่เกี่ยวข้อง คือระบบ Urinary system และ Genital system
-
- ก่อนอายุครรภ์ 7 สัปดาห์ ตัวอ่อนทั้ง 2 เพศจะมีลักษณะที่เหมือนกัน ไม่สามารถแยกลักษณะทางเพศได้ เรียกว่า indifferent state จะมีการก่อตัวของต่อมเพศตั้งต้นซึ่งมีความสามารถในการเปลี่ยนแปลงไปเป็นได้ทั้งแบบเพศชายและเพศหญิง (Bipotential gonad formation) อวัยวะสืบพันธุ์ภายในของทั้งสองเพศได้แก่ mesonephric (Wolffian) duct และ paramesonephric (Mullerian) duct ส่วนอวัยวะสืบพันธุ์ภายนอกจะประกอบไปด้วย genital tubercle, genital groove, urogenital folds และ labioscrotal swelling
- หลังอายุครรภ์ 8 สัปดาห์ จะเกิดการพัฒนาทางเพศที่แตกต่างกันระหว่างเพศชายและหญิง (sex differentiation)
- โครโมโซม Y มี SRY gene อยู่บนแขนสั้นของโครโมโซม ซึ่งยีนนี้สามารถสร้าง testis determining factor (TDF) ทำให้ต่อมเพศของตัวอ่อนพัฒนาต่อไปเป็นอัณฑะ โดยภายในอัณฑะประกอบด้วย
- Leydig cell ซึ่งสร้าง testosterone
- testosterone ทำให้ mesonephric (Wolffian) duct มีการพัฒนาต่อไปเป็น epididymis, vas deferens และ seminal vesicle
- testosterone เปลี่ยนเป็น dihydrotestosterone (DHT) ผ่านเอนไซม์ 5α-reductase ทำให้เกิดการพัฒนาของอวัยวะสืบพันธุ์ภายนอกเป็น penis และ scrotum
- Sertoli cell ซึ่งสร้าง anti-Mullerian hormone (AMH) ทำหน้าที่ยับยั้งการพัฒนาของ paramesonephric (Mullerian) duct ทำให้ไม่มีการเจริญต่อของอวัยวะสืบพันธุ์ภายในของเพศหญิง
- Leydig cell ซึ่งสร้าง testosterone
- ในตัวอ่อนที่ไม่มีโครโมโซม Y ต่อมเพศจะพัฒนาต่อเป็นรังไข่ นอกจากนี้การที่ไม่มี anti-Mullerian hormone (AMH) จึงทำให้ paramesonephric (Mullerian) duct ไม่ถูกยับยั้งและสามารถเจริญต่อไปเป็นมดลูก ท่อนำไข่และช่องคลอดส่วนบน และการไม่มีฮอร์โมน testosterone ทำให้ Wolffian duct สลายไป
- โครโมโซม Y มี SRY gene อยู่บนแขนสั้นของโครโมโซม ซึ่งยีนนี้สามารถสร้าง testis determining factor (TDF) ทำให้ต่อมเพศของตัวอ่อนพัฒนาต่อไปเป็นอัณฑะ โดยภายในอัณฑะประกอบด้วย
Difference of sexual development (DSD)
การพัฒนาทางเพศที่แตกต่างไปจากปกตินี้สามารถแบ่งได้เป็น 3 ประเภทหลัก ได้แก่ 46, XX DSD, 46, XY DSD และ Sex chromosome DSD แต่ละประเภทมีโรคที่พบได้ดังแสดงในตาราง
| 46,XX DSD | 46, XY DSD | Sex Chromosome |
|
|
|
ดัดแปลงจาก Taylor, H.S.P., Lubna; Seli, Emre, Speroff’s Clinical Gynecologic Endocrinology and Infertility. 9th ed. 2020: Wolters Kluwer.
1. โรคในกลุ่ม 46,XX DSD
Disorders of ovarian development
Ovotesticular DSD
ในอดีตเรียกว่าภาวะกระเทยแท้ (true hermaphroditism) เป็นภาวะที่มีทั้งเนื้อเยื่อแบบรังไข่และอัณฑะอยู่รวมกัน ซึ่งอาจเป็นทั้งสองข้าง (bilateral ovotestes) หรือมีอัณฑะและรังไข่รวมกันเพียงหนึ่งข้าง (ovotestis) และมีต่อมเพศปกติ (รังไข่หรืออัณฑะ) ในอีกข้างก็ได้ ผู้ป่วยส่วนใหญ่ของภาวะนี้มีโครโมโซมเป็น 46,XX อย่างไรก็ตาม สามารถพบโครโมโซม 46,XY ได้ร้อยละ7 และ mosaicism ร้อยละ 10–40 [1]
โครงสร้างอวัยวะเพศภายในทั้งจาก Müllerian ducts และ Wolffian ducts จะยังปรากฏอยู่ได้ และจะสอดคล้องกับต่อมเพศที่อยู่ติดกัน มดลูกอาจมีขนาดเล็ก เนื่องจากมี AMH จากเนื้อเยื่ออัณฑะบางส่วนซึ่งยับยั้งการพัฒนา ของ Müllerian ducts ได้แบบไม่สมบูรณ์ [2] สำหรับการพัฒนาของอวัยวะเพศภายนอกขึ้นอยู่กับปริมาณ Androgen ที่ผลิตได้ จึงทำให้มี phenotype ได้หลากหลาย ตั้งแต่อวัยวะเพศกำกวม (atypical genitalia) ไปจนถึงภาวะท่อปัสสาวะเปิดต่ำ (isolated hypospadias) อย่างไรก็ตามส่วนใหญ่ อวัยวะเพศมักจะมี virilization มากเพียงพอที่จะสามารถกำหนดเพศเป็นเพศชายได้ แต่เมื่อโตขึ้นสามในสี่ของผู้ป่วยจะมีเต้านมโต (gynecomastia) และครึ่งหนึ่งจะมีประจำเดือนหลังเข้าสู่วัยเจริญพันธุ์
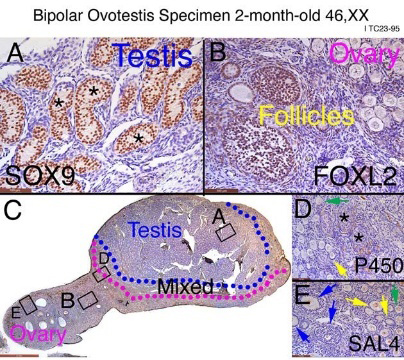
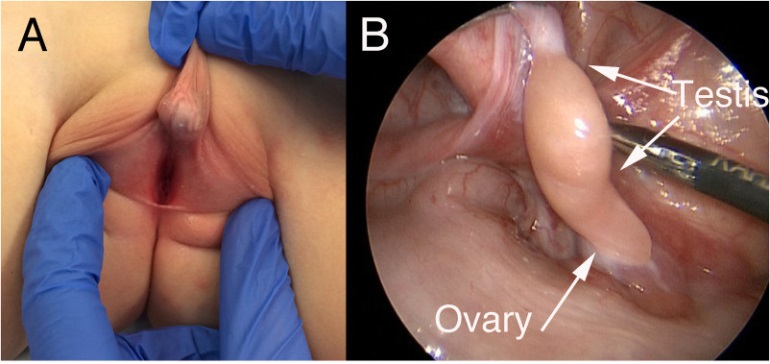
ภาพแสดงต่อมเพศที่มีทั้งเนื้อเยื่อรังไข่และเนื้อเยื่ออัณฑะอยู่รวมกัน [3],[4]
Testicular DSD (46, XX Sex reversal)
- ภาวะโครโมโซมเพศไม่สอดคล้องกับต่อมเพศ โดยผู้ป่วยมีโครโมโซม 46,XX แต่มีต่อมเพศเป็นอัณฑะ ภาวะนี้สามารถแบ่งได้เป็นสองชนิด คือ SRY-positive และ SRY-negative ดังแสดงในตาราง
| ลักษณะ | SRY-Positive XX | SRY-Negative XX |
|---|---|---|
| อวัยวะเพศภายนอก | ส่วนใหญ่อยู่ในเกณฑ์ปกติแบบเพศชาย (normal male genital development) | มักมีอวัยวะเพศกำกวม (atypical genitalia) |
| เพศสภาพ | ส่วนใหญ่เป็น ชายที่มีบุตรยาก (sterile males) | |
| การวินิจฉัย | มักไม่ได้รับการวินิจฉัยจนกว่าจะเข้าสู่วัยหนุ่มสาว (หลัง puberty) เว้นแต่จะมีลูกอัณฑะไม่ลงถุง (cryptorchid testes) | มักแสดงอาการและได้รับการวินิจฉัยเร็วกว่า |
| ลักษณะอื่นๆ | -รูปแบบขนแบบเพศชายปกติ, short stature
[3]-บางรายอาจมีอวัยวะเพศกำกวม ซึ่งอาจเป็นผลมาจากการที่โครโมโซม X ที่มียีน SRY ถูกยับยั้งการทำงาน [5] |
กลุ่ม SRY-Positive พบประมาณ 90% ของผู้ป่วย กลไกเกิดจากการรวมตัวกันที่ผิดปกติในระหว่างการแบ่งเซลล์สืบพันธุ์เพศชาย (male meiosis) โดยมีการถ่ายโอนยีน SRY จากโครโมโซม Y ไปยังโครโมโซม X สำหรับกลุ่ม SRY-Negative พบประมาณ 10% ของผู้ป่วย และมีกลไกการเกิดโรคไม่ชัดเจน [6]
-
-
- Gonadal dysgenesis
-
ผู้ป่วยมักจะมาด้วยภาวะขาดประจำเดือนปฐมภูมิ (primary amenorrhea) ชนิด hypergonadotropic hypogonadism, หรือมีรังไข่ฝ่อ (streak gonads) ผู้ป่วยกลุ่มนี้มีโครโมโซมปกติ (46,XX) มีส่วนสูงปกติ ไม่มีลักษะผิดปกติทางร่างกายที่เห็นได้ชัดเจนแบบ Turner Syndrome ข้อมูลนี้ให้หลักฐานทางอ้อมว่า ยีนกลุ่ม Autosomal (ยีนที่อยู่บนโครโมโซมที่ไม่ใช่โครโมโซมเพศ) มีบทบาทสำคัญใน ovarian differentiation เช่นกัน [7]
-
- Androgen Excess
- Fetal origin: Congenital adrenal hyperplasia (CAH)
- Androgen Excess
เป็นสาเหตุในการเกิดอวัยวะเพศกำกวมที่พบได้บ่อยที่สุด มีอุบัติการณ์ 1:15,000 ของการคลอดมีชีพทั้งหมด ถ่ายทอดทางพันธุกรรมแบบ autosomal recessive ตัวโรคเกิดจากการขาดเอนไซม์ในการสร้างฮอร์โมนจากต่อมหมวกไต ทำให้ระดับ cortisol ลดลง ร่างกายจึงเกิดการตอบสนองโดยการสร้าง ACTH จากต่อมใต้สมองมากขึ้นเพื่อมากระตุ้นต่อมหมวกไต จนเกิดเป็น adrenal hyperplasia สาเหตุของ CAH เกิดได้จากการขาดเอนไซม์หลายชนิด เช่น 21-hydroxylase, 11b-hydroxylase, 3β-hydroxysteroid dehydrogenase
ความผิดปกติของอวัยวะเพศมีหลายระดับขึ้นกับอายุครรภ์ที่เกิดโรค
- อายุครรภ์น้อยกว่า 10 สัปดาห์: ต่อมหมวกไตของทารกในครรภ์ยังไม่เริ่มทำงาน ระดับฮอรโมนต่างๆในร่างกายยังคงเป็นปกติ ทำให้ช่องคลอดและท่อปัสสาวะมีพัฒนาการตามปกติ
- อายุครรภ์ 10–12 สัปดาห์: เป็นระยะวิกฤต (Critical period) ของการพัฒนาลักษณะทางเพศ พบภาวะ clitoral enlargement, labial fusion, atypical genitalia, abnormal urogenital sinus
- อายุครรภ์ > 12–14 สัปดาห์: ผลกระทบมีความรุนแรงน้อยกว่า โดยมักพบเพียงภาวะ Clitoral hypertrophy

แผนภาพแสดงการสร้าง steroid hormone จากadrenal cortex [8]
-
-
-
- 21-hydroxylase deficiency
-
-
แบ่งได้เป็น3ชนิดตามระดับความรุนแรง ได้แก่
- Salt wasting: พบ 75% ของผู้ป่วย โดยผู้ป่วยจะขาด cortisol และ aldosterone รุนแรง ทำให้ขาดน้ำ ระดับโซเดียมต่ำ โพแทสเซียมสูง จนเกิด adrenal crisis ได้ และจะเสียชีวิตได้หากไม่ได้รับฮอร์โมนทดแทน ทารกมีอวัยวะเพศกำกวม
- Simple virilizing: พบ 25% ของผู้ป่วย โดยผู้ป่วยจะมีการทำงานของ 21-hydroxylase ประมาณ 1-2% ของปกติ ซึ่งเพียงพอที่จะไม่ทำให้เกิด adrenal crisis จึงมีความรุนแรงของโรคน้อยกว่า แต่ยังมีระดับ androgen สูง จึงยังพบลักษณะความเป็นเพศชายได้
- Non classical form: พบได้น้อยและระดับความรุนแรงของโรคน้อยที่สุด โดยผู้ป่วยจะมีcortisol และ aldosterone ในระดับต่ำกว่าคนปกติ มีภาวะ hyperandrogen ได้ เช่น มีขนที่หัวหน่าวก่อนวัย สิวขึ้น ขนดก มีบุตรยาก มักตรวจพบเมื่อเข้าสู่วัยรุ่น
- การวินิจฉัย: ตรวจระดับ morning 17-OHP มีค่า >10,000 ng/dL หรือ ตรวจยีน CYP21A2
1.2.1.2 11β-Hydroxylase Deficiency
เกิดจากความผิดปกติของยีน CYP11B1 บน chromosome คู่ที่ 8 แบ่งได้เป็น 2 ชนิดตามระดับความรุนแรง ได้แก่
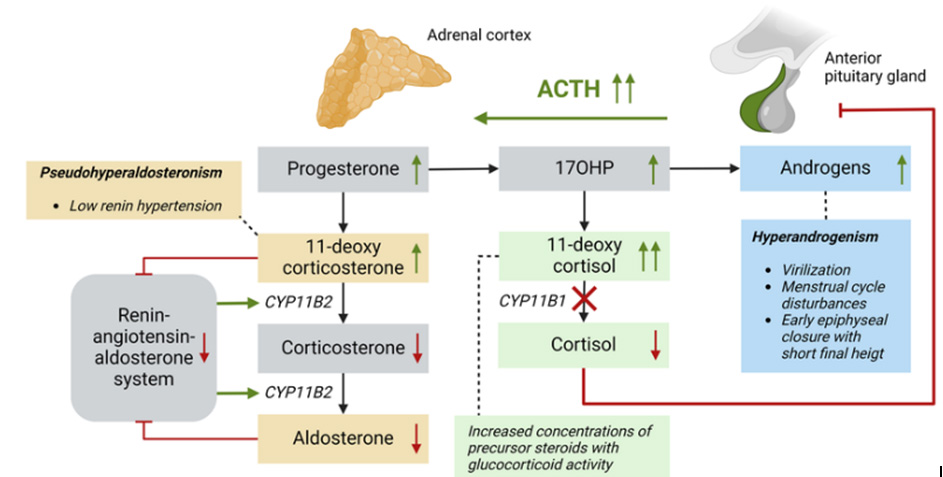
แผนภาพแสดงภาวะ 11β-Hydroxylase Deficiency [9]
- Severe form: 2/3 จะพบความดันโลหิตสูงภายในช่วง 1 ปีแรก และอาจพบภาวะหัวใจห้องล่างซ้ายหนาตัว (left ventricular hypertrophy) ได้ 1/3
- Mild form: จะพบการเข้าสู่วัยรุ่นก่อนวัยอันควร (precocious puberty) โดยที่ไม่มีความดันสูง พบภาวะขนเยอะ (hirsutism), สิว หรือขาดประจำเดือนหลังเข้าสู่วัยรุ่นได้
-
-
- 3β-Hydroxysteroid Dehydrogenase Deficiency
-
-
เกิดจากการเสียของ enzyme ด้านบนสุดของ pathway: ทำให้เกิดภาวะ adrenal insufficiency และภาวะ salt wasting นอกจากนี้ยังทำให้เกิดภาวะ atypical genitalia ทั้ง XX และ XY newborn เนื่องจากมี DHEA ปริมาณมาก ซึ่ง DHEA เป็น androgen ที่มีฤทธิ์อ่อน ซึ่งทำให้ XY newborn ขาด androgen ชนิดแรงกว่า เกิด inadequate virilization แต่ใน XX newborn DHEA ปริมาณมาก สามารถทำให้เกิด virilization ของอวัยวะเพศหญิงได้
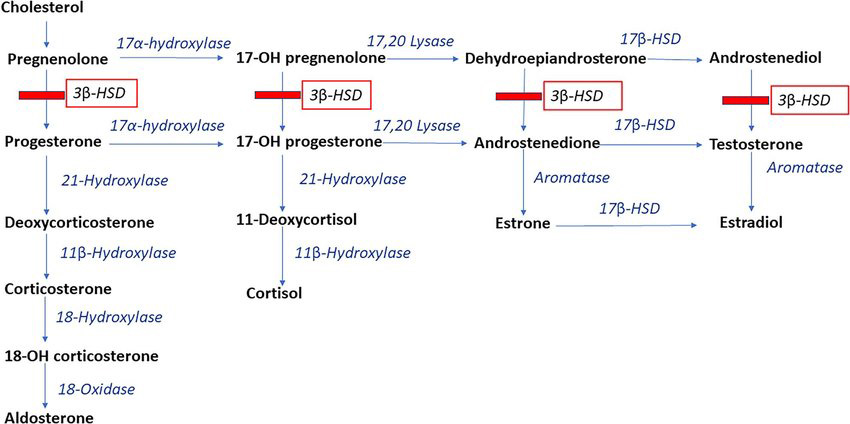
แผนภาพแสดงภาวะ 3β-Hydroxysteroid Dehydrogenase Deficiency [10]
การรักษา Congenital adrenal hyperplasia (CAH)
- ป้องกันการเกิดภาวะ adrenal crisis และvirilization (เป้าหมายหลักในการรักษา)
- Hydrocortisone, mineralocorticoid, sodium chloride supplement
- สามารถให้ทางเลือกการรักษา PGT-M (preimplantation genetic testing monogenic) ในรายที่เป็นคู่เสี่ยงได้
-
- Fetoplacental Origin
- ภาวะ Aromatase (P450 arom) deficiency
- Fetoplacental Origin
-
เป็นโรคทางพันธุกรรมแบบ autosomal recessive disorder ที่พบได้น้อย ซึ่งเกิดจากการกลายพันธุ์ของยีน CYP19A1 ซึ่งตั้งอยู่บนโครโมโซมคู่ที่ 15 (15p21.1) เอนไซม์ Aromatase เป็นตัวเร่งปฏิกิริยาการเปลี่ยนกลุ่มแอนโดรเจนที่มีคาร์บอน 19 อะตอม (ได้แก่ androstenedione, testosterone และ 16α-hydroxy DHEA) ไปเป็นกลุ่มเอสโตรเจนที่มีวงอะโรมาติกและคาร์บอน 18 อะตอม (ได้แก่ estrone, estradiol, and estriol ตามลำดับ) เอนไซม์ดังกล่าวมีการทำงานในอวัยวะสืบพันธุ์, รก, สมอง และเนื้อเยื่อไขมัน ส่งผลให้แอนโดรเจนจากทารกในครรภ์ไม่สามารถเปลี่ยนเป็นเอสโตรเจนที่บริเวณรกได้ นำไปสู่สภาวะการมีลักษณะเพศชายในทารกเพศหญิง (female fetal virilization) หากตรวจมารดาจะพบว่ามารดามีระดับเอสโตรเจนในเลือดต่ำ และมีภาวะขนดก (maternal hirsutism) ได้
ในทารกแรกเกิดเพศหญิง มักพบอวัยวะเพศกำกวม (atypical genitalia) และเมื่อเข้าสู่วัยเจริญพันธุ์จะแสดงอาการของภาวะแอนโดรเจนเกิน เต้านมไม่พัฒนา ไม่มีประจำเดือน (primary amenorrhea) ที่สัมพันธ์กับภาวะ hypergonadotropic hypogonadism และภาวะถุงน้ำในรังไข่หลายใบ[11],[12]
-
-
-
- ภาวะ P450 Oxidoreductase Deficiency
-
-
เกิดจากการขาดเอนไซม์ P450 oxidoreductase (POR) ซึ่งตั้งอยู่บนโครโมโซมคู่ที่ 7 (7q11.2) เป็นหนึ่งในภาวะต่อมหมวกไตโตแต่กำเนิด (Congenital Adrenal Hyperplasia: CAH) POR ทำหน้าที่เป็นตัวให้อิเล็กตรอน (electron donor) ส่งผลกระทบต่อการทำงานของเอนไซม์ในกลุ่ม P450 ทุกตัวที่เกี่ยวข้องกับกระบวนการสร้างสเตียรอยด์ (steroidogenesis) ซึ่งรวมถึง:
- P450c21: adrenal 21-hydroxylase หรือ CYP21A2
- P450c17: CYP17A1 ซึ่งทำหน้าที่เป็นทั้ง 17α-hydroxylase และ 17,20-lyase
- P450arom: aromatase หรือ CYP19A1 ซึ่งทำหน้าที่เปลี่ยนแอนโดรเจนเป็นเอสโตรเจน
การขาดเอนไซม์ P450 oxidoreductase จึง เป็นสาเหตุของภาวะ 46,XX DSD, 46,XY DSD และ Skeletal malformations (Antley-Bixler–like) ได้ [13],[14]
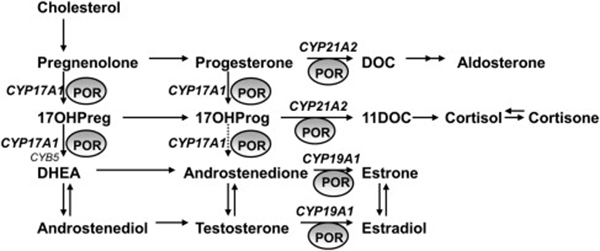
แผนภาพแสดงภาวะ P450 Oxidoreductase Deficiency [15]
-
-
- Maternal Origin
-
การมี androgen มากเกินไปจากทางมารดามักไม่ทำให้เกิดความผิดปกติในทารก ซึ่งสันนิษฐานว่าในรกมี aromatase enzyme ประสิทธิภาพสูง ช่วยเปลี่ยน androgen เป็น estrogen ได้
-
-
-
- จากการรับประทานยา
-
-
การรับประทานยาบางอย่างหลังจากการปฏิสนธิ เช่น Danazol รักษาภาวะเยื่อบุโพรงมดลูกเจริญผิดที่, กลุ่มยาโปรเจสติน (progestins) เพื่อรักษาภาวะ threaten abortion หรือการแท้งซ้ำ (recurrent pregnancy loss) อาจจะทำให้เกิดภาวะ virilization ในทารกได้ โดยความเสี่ยงนี้จะจำกัดเฉพาะกลุ่มโปรเจสตินที่มีคุณสมบัติจับกับตัวรับแอนโดรเจนเท่านั้น และจะไม่พบความเสี่ยงจากการใช้ยาในกลุ่ม micronized progesterone และยาเม็ดคุมกำเนิดชนิดฮอร์โมนรวม
-
-
-
- การผลิตแอนโดรเจนที่มากเกินปกติในร่างกายมารดา
- Pregnancy luteoma
- การผลิตแอนโดรเจนที่มากเกินปกติในร่างกายมารดา
-
-
เป็นกลุ่มเซลล์ชนิด luteinized cells ที่เกิดการเพิ่มจำนวนเซลล์มากผิดปกติ โดยไม่ใช่เนื้องอกที่แท้จริง มักเกิดหลังระดับ hCG แตะจุดสูงสุด ตัวเซลล์นี้สามารถผลิตฮอร์โมนแอนโดรเจนระดับต่ำ ๆ ได้ มักตรวจพบ solid mass ขนาดประมาณ 6-10 เซนติเมตร สามารถพบทั้ง 2 ข้างได้ 50% ทำให้เกิดภาวะขนดกในมารดาได้ประมาณ 1 ใน 3 แต่ก่อนให้เกิด virilization ในทารกเพศหญิงได้น้อยมากเนื่องจากมีเอนไซม์ aromatase ประสิทธิภาพที่สูงในรกช่วยเปลี่ยน androgen เป็น estrogen ได้ [16]
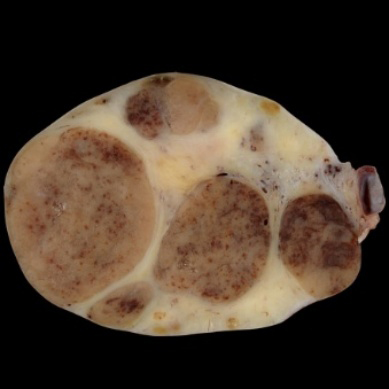
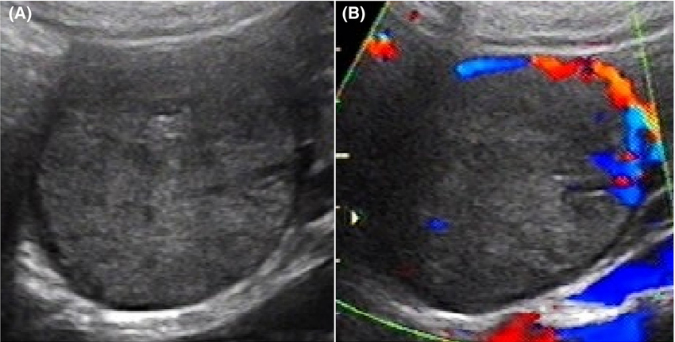
แผนภาพแสดงภาวะ Pregnancy luteoma: well-circumscribed heterogenous hypoechoic solid mass [17]
-
-
-
-
- Theca-lutein cyst หรือ hyperreaction luteinalis
-
-
-
สัมพันธ์กับการเพิ่มขึ้นของ hCG ในเซรั่มมารดา เช่น สตรีที่มีครรภ์แฝด มารดาที่มีภาวะ isoimmunization ครรภ์ไข่ปลาอุก หรือโรคเนื้องอกเนื้อรก และสตรีที่เป็นโรคเบาหวาน ทำให้เกิดภาวะขนดกในมารดาได้ประมาณ 30% ยังไม่มีรายงานกรณีทารกเพศหญิงที่เกิดลักษณะเพศชายจากสภาวะนี้
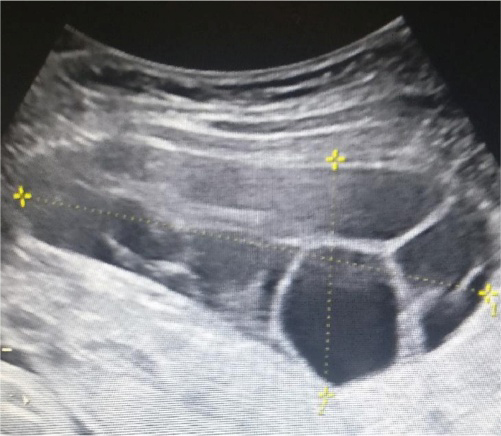
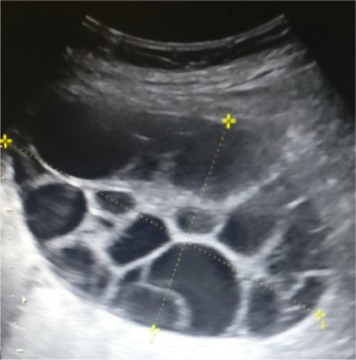
แผนภาพแสดงภาวะ Theca-lutein cyst: [17, 18] bilateral, enlarged ovaries with multiple loculated cysts
-
-
-
-
- เนื้องอกรังไข่หรือเนื้องอกต่อมหมวกไตที่หลั่งแอนโดรเจน: เกิดน้อยแต่อาการรุนแรง
- Other Disorders of Genital Development ได้แก่ Cloacal Exstrophy, Mayer-Rokitansky-Küster-Hauser Syndrome, Müllerian Renal Cervicothoracic Somite Dysplasia มักพบความผิดปกติของระบบอื่นๆร่วมด้วย
-
-
-
โรคในกลุ่ม 46,XY DSD
Disorders of Testicular Development
Complete gonadal dysgenesis (Swyer syndrome)
มีโครโมโซมเป็น 46,XY แต่ phenotype ที่แสดงออกเป็นเพศหญิง เนื่องจากต่อมเพศไม่เจริญไปเป็นอัณฑะแต่เจริญเป็นเนื้อเยื่อพังผืด (streak gonads) ที่ไม่สามารถผลิตได้ทั้ง Anti-Müllerian Hormone และ androgens ส่งผลให้ช่องคลอด, ปากมดลูก, มดลูก และท่อนำไข่มีการพัฒนาเป็นปกติ และอวัยวะสืบพันธุ์ทั้งภายในและภายนอกไม่มีการพัฒนาไปในลักษณะของเพศชาย โดย 10–15% เกิดจาก inactivating mutation ในยีน SRY แต่สาเหตุส่วนใหญ่ยังไม่สามารถระบุสาเหตุได้ [19]
ผู้ป่วยกลุ่มนี้จะมีพัฒนาการทางเพศล่าช้า (delayed sexual maturation), การขาดประจำเดือนปฐมภูมิ (primary amenorrhea) โดยมีขนบริเวณหัวเหน่าขึ้นปกติ และมีอวัยวะสืบพันธุ์ภายในและภายนอกเป็นเพศหญิงปกติ การตรวจประเมินจะพบภาวะ hypergonadotropic hypogonadism ซึ่งนำไปสู่การตรวจโครโมโซมเพื่อยืนยันการวินิจฉัย เมื่อวินิจฉัยพบโรคแล้ว แนะนำให้ทำการผ่าตัดเอาต่อมเพศออก (gonadectomy) โดยเร็ว เนื่องจากมีความเสี่ยงสูง (20–30%) ในการเกิดเนื้องอกของเซลล์สืบพันธุ์ (germ cell tumors) จากส่วนของอัณฑะที่เหลืออยู่ (occult testicular elements) [20]
sex assignment การเลี้ยงดู และอัตลักษณ์ทางเพศ (gender identity) ของผู้ป่วยกลุ่มนี้เป็นมักเพศหญิง จึงมักได้รับฮอร์โมนเอสโตรเจน เพื่อกระตุ้นการพัฒนาของเต้านม และตามด้วยการได้รับเอสโตรเจนร่วมกับโปรเจสตินเพื่อให้มีประจำเดือน สามารถตั้งครรภ์โดยใช้ไข่บริจาคและเทคโนโลยีช่วยการเจริญพันธุ์ [21]
Partial gonadal dysgenesis
- เกิดจากการกลายพันทางพันธุกรรมได้หลายชนิด ตั้งแต่ระดับการควบคุมการแสดงออกของยีน SRY, การควบคุมการฝ่อของ Müllerian duct (Müllerian regression), การพัฒนาแยกเพศของอัณฑะ (testis differentiation) และการกำหนดรูปแบบพัฒนาการ (developmental patterning) จึงทำให้เกิด phenotype หลากหลาย อวัยวะสืบพันธุ์ภายนอกอาจแสดงออกเป็นเพศหญิง เพศกำกวม หรือเพศชาย
- อาจเกิดจากยีนเดี่ยว (single-gene disorders) หรือ ความผิดปกติของโครโมโซม (chromosomal aberrations) ได้หลายชนิด ดังแสดงในตาราง
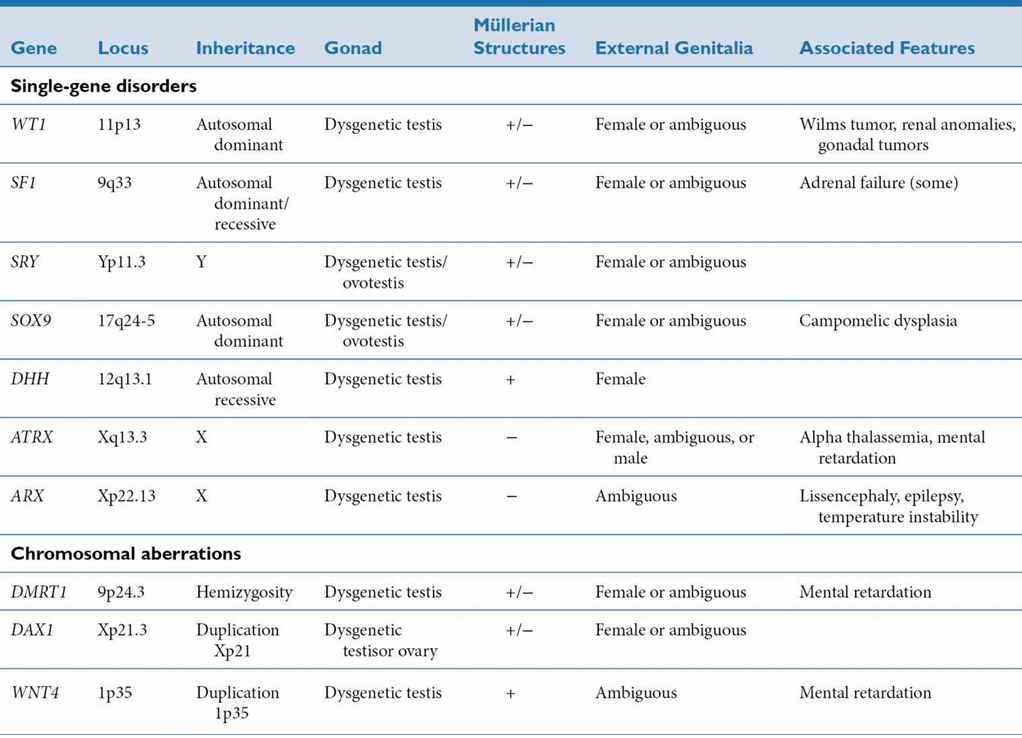
ตารางแสดงยีนที่เกี่ยวข้องกับภาวะ Partial Gonadal Dysgenesis ในผู้ที่มีโครโมโซมแบบ 46,XY [22]
Testicular regression syndrome
เกิดในรายที่อัณฑะมีการพัฒนาปกติในตอนแรก แต่ต่อมาเกิดการฝ่อสลายไป สาเหตุยังไม่แน่ชัดแต่สันนิษฐานว่าเกิดเหตุการณ์รุนแรงที่ทำลายเนื้อเยื่อ เช่น อัณฑะบิดขั้ว (torsion) หากกระบวนการนี้เกิดขึ้นในช่วงค่อนข้างท้ายของการตั้งครรภ์ อวัยวะสืบพันธุ์ภายในและภายนอกจะมีการพัฒนาไปเป็นเพศชาย และ Müllerian duct จะฝ่อสลายไปตามปกติ แต่หากเกิดการสูญเสียอัณฑะทั้งสองข้างในระยะที่เร็วขึ้น อาจส่งผลให้มีองคชาตขนาดเล็ก (small phallus) หรือมีการแสดงออกของลักษณะเพศชายที่ไม่สมบูรณ์ (incomplete masculinization)
Disorders of Testicular Development
เกิดจากความผิดปกติของเอนไซม์ในกระบวนการสร้างสเตียรอยด์ (steroidogenic enzymes) และโปรตีนควบคุม (regulatory proteins) จำนวนมากที่เกี่ยวข้องกับการสังเคราะห์แอนโดรเจน มีอุบัติการณ์น้อยกว่าร้อยละ 5
5α-Reductase Deficiency
เป็นความผิดปกติทางพันธุกรรมแบบ autosomal recessive ที่ทำให้ testosterone เปลี่ยนไปเป็น dihydrotestosterone (DHT) ไม่ได้ ทำให้อวัยวะภายในที่พัฒนามาจาก wolffian duct มีลักษณะปกติเนื่องจากใช้ testosterone ในการพัฒนา แต่โครงสร้างที่พัฒนาจาก urogenital sinus และ genital tubercle (อวัยวะเพศภายนอก ท่อปัสสาวะ และต่อมลูกหมาก) ซึ่งต้องใช้ DHT พัฒนาต่อได้ไม่สมบูรณ์ ทำให้มีภาวะ severe perineal hypospadias, ช่องเปิดของระบบอวัยวะเพศและทางเดินปัสสาวะ (urogenital opening) ปิดไม่สมบูรณ์ ทำให้ดูคล้ายช่องคลอดที่มีขนาดเล็กและตื้น
เมื่อเข้าสู่วัยเจริญพันธุ์จะมีความมวลกล้ามเนื้อ ความต้องการทางเพศ และเสียงที่ทุ้มตามปกติจากผลของ testosterone แต่จะมีขนตามร่างกายน้อยกว่าปกติ แนวผมที่ขมับไม่ร่นเข้าไปมาก และไม่มีปัญหาสิว (ผลจาก DHT) และเนื่องจากไม่มีต่อมเพศแบบรังไข่ จึงไม่มีการสร้าง estrogen ทำให้ไม่มีการพัฒนาของเต้านม (breast development) ซึ่งใช้แยกจากภาวะ androgen insensitivity syndrome ที่มีเต้านมโต ผู้ที่มีภาวะ 5α-Reductase Deficiency ส่วนใหญ่มักถูกเลี้ยงดูมาแบบเพศหญิง และเปลี่ยนมามีอัตลักษณ์ทางเพศเป็นชายเมื่อเข้าสู่วัยเจริญพันธุ์ [23]
การวินิจฉัย ตรวจพบระดับ DHT ต่ำมาก ในขณะที่ระดับเทสโทสเทอโรนอยู่ในเกณฑ์ปกติ, Testosterone/DHT ratioเพิ่มสูงขึ้น (> 10 ในวัยทารก และ > 20 ในวัยเจริญพันธุ์) หรือตรวจพบการกลายพันธุ์ของยีน SRD5A2 บนโครโมโซมคู่ที่ 2 ตำแหน่ง 2p23
- การรักษา
- กรณีเลี้ยงดูแบบเพศหญิง: ผ่าตัดเอาต่อมเพศออก (Gonadectomy) เพื่อป้องกันการพัฒนาลักษณะความเป็นชาย (virilization) และการเกิดเนื้องอกในอนาคต ร่วมกับ Clitoroplasty และ Vaginoplasty เพื่อแก้ไขลักษณะอวัยวะเพศภายนอก และให้ Estrogen replacement เมื่อเข้าสู่วัยเจริญพันธุ์
- กรณีเลี้ยงดูแบบเพศชาย: ผ่าตัดแก้ไขภาวะรูเปิดทางเดินปัสสาวะต่ำและภาวะอัณฑะไม่ลงถุง และรักษาด้วย Testosterone หรือ DHT ในช่วงก่อนวัยเจริญพันธุ์เพื่อช่วยเพิ่มขนาดของอวัยวะเพศ (phallus) สามารถมีบุตรได้โดยใช้เทคโนโลยีช่วยการเจริญพันธุ์ เช่น การฉีดเชื้ออสุจิเข้าโพรงมดลูก (IUI) หรือการทำเด็กหลอดแก้ว (IVF/ICSI) แม้จะมีจำนวนอสุจิต่ำก็ตาม
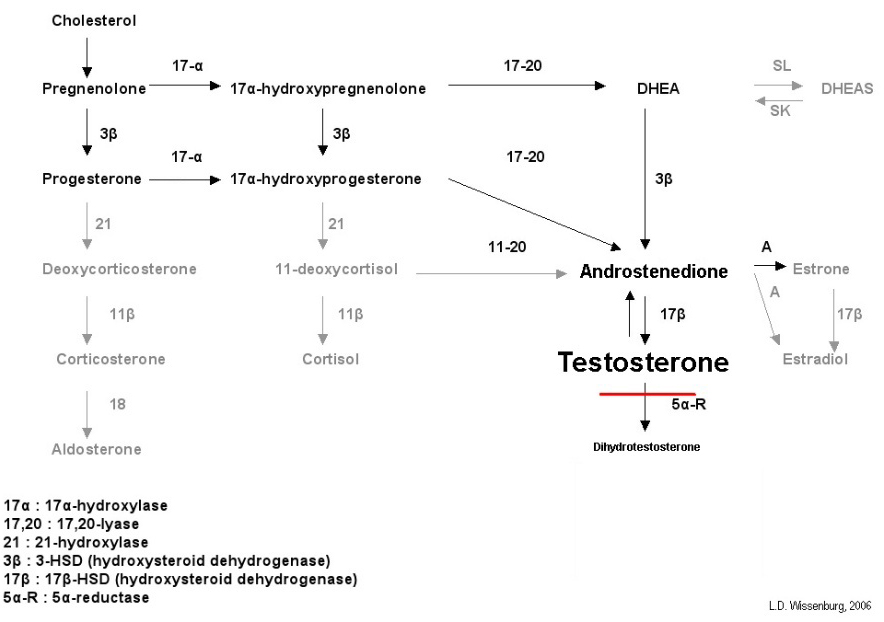
แผนภาพแสดงภาวะ 5α-Reductase Deficiency [24]
17α-Hydroxylase Deficiency
เป็นหนึ่งในภาวะต่อมหมวกไตหนาแต่กำเนิด (CAH) เกิดจากความผิดปกติของยีน CYP17A1 บนโครโมโซมคู่ที่ 10 (10q24.3) ทำหน้าที่เกี่ยวข้องกับ 17α-hydroxylase และ 17,20-lyase ซึ่งจำเป็นต่อการสังเคราะห์คอร์ติซอล (cortisol) แอนโดรเจน (androgens) และเอสโตรเจน (estrogens) ดังแสดงดังภาพ
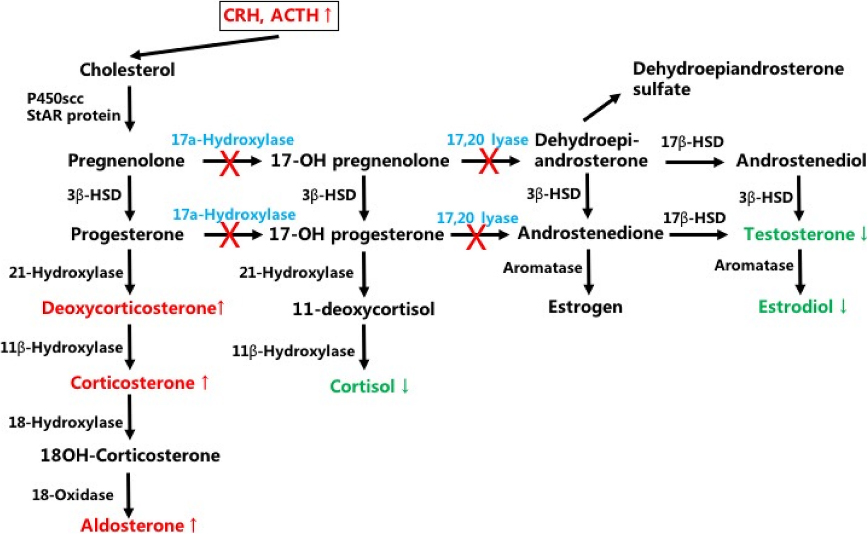
แผนภาพแสดงภาวะ 17α-Hydroxylase Deficiency
ผลการตรวจทางห้องปฏิบัติการจะพบระดับ progesterone สูงขึ้น แต่ระดับ 17-OHP, cortisol, DHEA, DHEA-S, androstenedione, testosterone และ estradiol อยู่ในระดับต่ำ ในเพศหญิงจะมาด้วยอาการเข้าสู่วัยสาวช้า (delayed puberty), ภาวะขาดระดูแรกเริ่ม (primary amenorrhea) และภาวะต่อมเพศทำงานน้อย hypergonadotropic hypogonadism ผู้ป่วยส่วนใหญ่มักมีภาวะความดันโลหิตสูง (เนื่องจากโซเดียมในเลือดสูง) และภาวะโพแทสเซียมในเลือดต่ำ สำหรับเพศชาย มักมีอวัยวะเพศภายนอกเป็นเพศหญิง (male pseudohermaphroditism), ช่องคลอดตัน และมีอัณฑะค้างอยู่ในช่องท้อง ผู้ป่วยส่วนใหญ่มักถูกเลี้ยงดูมาแบบเพศหญิง และมักตรวจพบความผิดปกติเนื่องจากเข้าสู่วัยเจริญพันธุ์ช้า การรักษาเป็นการให้ glucocorticoids เพื่อยับยั้งการผลิต ACTH และ mineralocorticoid ที่มากเกินไป และ estrogen therapy เมื่อเข้าสู่วัยเจริญพันธุ์
17β-Hydroxysteroid Dehydrogenase Deficiency
เกิดจากการกลายพันธุ์ของยีน HSD17B3 ซึ่งตั้งอยู่บนโครโมโซมคู่ที่ 9 (9q22) เป็นโรคที่มีการถ่ายทอดแบบ autosomal recessive ที่ทำให้เกิดความผิดปกติของการเปลี่ยน androstenedione ไปเป็น testosterone ที่ Leydig cell ของอัณฑะ
แรกเกิดมักปรากฏลักษณะเป็นเพศหญิงที่มีอวัยวะเพศภายนอกกำกวม (atypical genitalia) หรือรูเปิดทางเดินปัสสาวะต่ำ (hypospadias) ทั้งนี้อัณฑะอาจค้างอยู่ในช่องท้อง ในช่องเหนือขาหนีบหรือภายในแคมใหญ่ เมื่อเข้าสู่วัยเจริญพันธุ์จะเริ่มมีการพัฒนาลักษณะความเป็นชาย (virilization) ซึ่งเป็นผลจากการเปลี่ยน androstenedione ไปเป็น testosterone นอกอัณฑะ เช่น ตับ ผิวหนัง และเนื้อเยื่อไขมัน ส่งผลให้อวัยวะเพศ (phallus) มีขนาดใหญ่ขึ้น มวลกล้ามเนื้อเพิ่มขึ้น มีรูปร่างและรูปแบบขนตามร่างกายแบบเพศชาย และอาจมีเสียงทุ้มลง มีรายงานการเปลี่ยนบทบาททางเพศ (gender role reversal) ในผู้ป่วยประมาณ 1 ใน 3 ของผู้ที่ถูกเลี้ยงดูมาแบบเด็กหญิง [25]
การวินิจฉัย: มักตรวจพบ ADD สูง, หากทำการกระตุ้นด้วย exogenous hCG จะมี TT/ADD ratio (<0.8-0.9) หรือตรวจพบความผิดปกติที่ยีน HSD17B3
การรักษา: ในผู้ที่มีอวัยวะเพศภายนอกเป็นเพศหญิง ให้ทำการ gonadectomy และให้ฮอร์โมนเอสโตรเจนทดแทน สำหรับผู้ที่เกิดมาพร้อมอวัยวะเพศกำกวม การวินิจฉัยที่รวดเร็วอาจช่วยให้พิจารณาระบุเป็นเพศชายได้ โดยการให้ androgen therapy
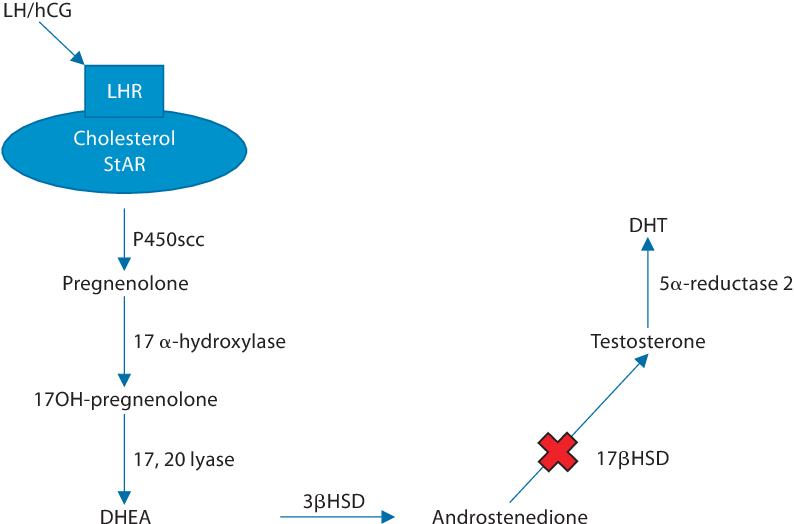
แผนภาพแสดง 17β-Hydroxysteroid Dehydrogenase Deficiency
Steroid acute regulatory (StAR) protein deficiency
เกิดจากความบกพร่องในการขนส่ง cholesterol เข้าสู่ mitochondria ทำให้เกิดการสะสมของ cholesterol esters ภายในเซลล์ของต่อมหมวกไตและต่อมเพศ ส่งผลให้เซลล์ถูกทำลาย นอกจากนี้จะภาวะขาดฮอร์โมนกลุ่มสเตียรอยด์ทุกชนิด เป็น severe adrenal insufficiency ซึ่งมีอัตราการเสียชีวิตสูงหากไม่ได้รับการรักษา
ในรายที่เป็น 46,XY อวัยวะเพศภายนอกมีลักษณะเป็นเพศหญิง (เนื่องจากการขาดแอนโดรเจน) ส่วนรายที่เป็น 46,XX อวัยวะเพศภายนอกปกติ และอาจเข้าสู่วัยเจริญพันธุ์ได้เองตามธรรมชาติ (เนื่องจากรังไข่ได้รับผลกระทบน้อยกว่าเมื่อเทียบกับต่อมเพศชาย) [25]
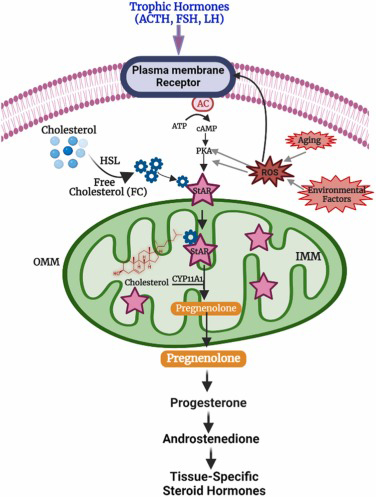
แผนภาพแสดง Steroid Acute Regulatory (StAR) Protein Deficiency
Disorders of Testicular Development
เกิดจากการ mutation ของ androgen receptor gene มีการถ่ายทอดทางพันธุกรรมแบบ X-linked recessive ทำให้เกิดความผิดปกติในการออกฤทธิ์ของ androgen แบ่งได้เป็น 2 กลุ่ม คือ
Complete AIS:
อวัยวะเพศภายนอกมีลักษณะเป็นเพศหญิงอย่างสมบูรณ์ แต่มีช่องคลอดส่วนปลายตัน (Blind pouch vagina) ลักษณะเต้านมแบบเพศหญิง (เนื่องจากการเปลี่ยนแอนโดรเจนไปเป็นเอสโตรเจนในเนื้อเยื่อส่วนปลาย) มีต่อมเพศเป็นอัณฑะ แต่จะอยู่ภายในช่องท้อง เหนือขาหนีบ หรือภายในแคมใหญ่ พบขนหัวหน่าวและขนรักแร้เพียงเล็กน้อยหรือไม่มีเลย
การตรวจทางห้องปฏิบัติการพบ Testosterone อยู่ในเกณฑ์ปกติถึงสูง (ระดับเทียบเท่าเพศชาย), DHT ต่ำหรือตรวจไม่พบ LH สูงขึ้น (loss of negative feedback), FSH อยู่ในเกณฑ์ปกติ, เอสโตรเจนสูงขึ้น (ประมาณ 70% ของผู้ป่วยจะมีระดับเอสโตรเจนสูงกว่าเกณฑ์ปกติของเพศชาย)
แนะนำให้ทำ Gonadectomy หลังผ่านช่วงวัยเจริญพันธุ์ (อายุประมาณ 16–18 ปี) เนื่องจากต่อมเพศที่มีอยู่มีความเสี่ยงต่อการเกิดเนื้องอกได้ (ประมาณ 5–10%) แต่ถ้าหากนำออกเร็วเกินไปจะไม่มี peripheral conversion ของ testosterone เป็น estrogen ทำให้การเปลี่ยนแปลงลักษณะทางเพศแบบผู้หญิงไม่เกิดขึ้น และต้องใช้ exogenous estrogen ทดแทนเร็วขึ้น
การสร้างช่องคลอดอาจใช้การใช้วิธีขยายช่องคลอด (dilation) หรือการศัลยกรรมตกแต่ง (vaginoplasty)
Complete AIS
มีการแสดงออกได้ในหลายลักษณะ ตั้งแต่เกือบเป็นหญิงโดยสมบูรณ์จนเกือบเป็นชายโดยสมบูรณ์ ขึ้นอยู่กับระดับความรุนแรงของโรค ดังแสดงในตาราง
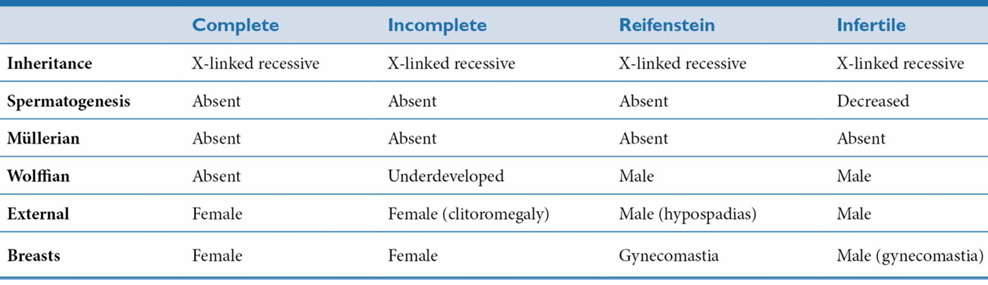
แผนภาพแสดงภาวะ androgen insensitivity syndrome [26]
LH receptor defects
เป็น Autosomal recessive เกิดจากการกลายพันธุ์ของตัวรับฮอร์โมน LH/hCG ในรายที่เกิดความบกพร่องโดยสมบูรณ์ จะมี female phenotype, primary amenorrhea, ไม่มีการพัฒนาของเต้านมและขนหัวหน่าว, ระดับ LH สูง และระดับเทสโทสเทอโรนต่ำ ส่วนในรายที่เกิดความบกพร่องบางส่วน จะเกิด atypical genitalia, ภาวะอัณฑะไม่ลงถุง (Undescended testes) จากการขาด testosterone [27]
Disorders of AMH
- Persistent Müllerian Duct Syndrome เป็นโรค autosomal recessive ที่พบน้อย เกิดจากความล้มเหลวของ Müllerian duct regression จากการกลายพันธุ์ของยีนที่คุมการสร้างอร์โมน AMH ผู้ป่วยจะมีลักษณะภายนอกเป็นเพศชาย แต่ตรวจพบภาวะไส้เลื่อนบริเวณขาหนีบ (inguinal hernia) ภายในถุงไส้เลื่อนประกอบด้วยมดลูกและท่อนำไข่ มีอวัยวะเพศภายในและอวัยวะเพศภายนอกแบบเพศชาย ระดับ testosterone และ LH อยู่ในเกณฑ์ปกติ รักษาโดยการผ่าตัดแก้ไขไส้เลื่อนร่วมกับการผ่าตัดดึงอัณฑะลงถุง (surgical correction of hernia and orchiopexy) และการผ่าตัดมดลูกและท่อนำไข่ออก (excision of Müllerian structures) [28]
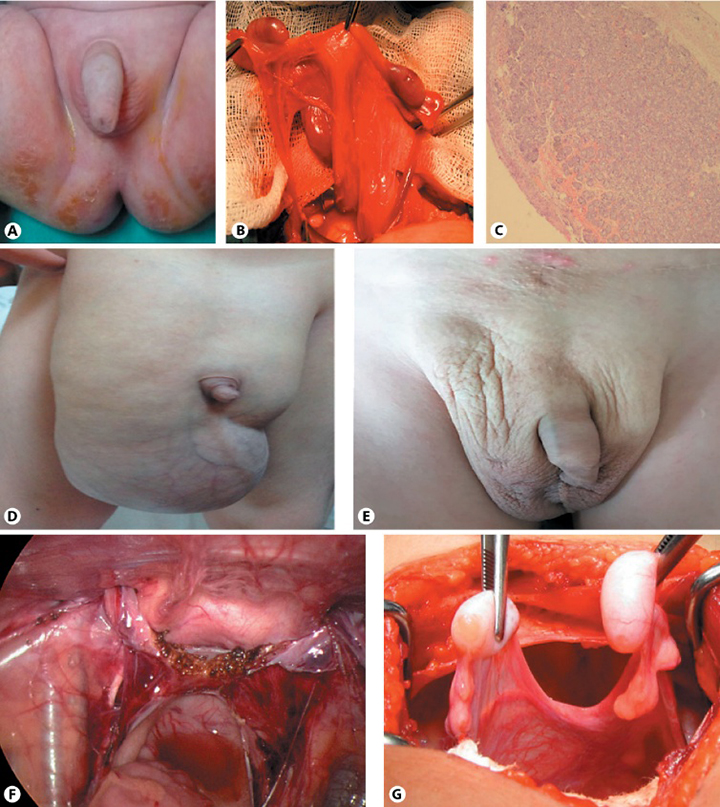
แผนภาพแสดงภาวะ Persistent Müllerian Duct Syndrome [29]
โรคในกลุ่ม 46,XY DSD
Turner syndrome
เป็นภาวะที่เกิดจากการขาดโครโมโซม X โดยอาจเกิดจากการขาดหายไปหมดทั้งแท่งหรือเพียงบางส่วนของโครโมโซม 1 ขาก็ได้ (partial monosomy X) นอกจากนี้ยังสามารถเป็นความผิดปกติแบบ (mosaics) เช่น (45,X/46,XX), (45,X/46,XY) หรือลักษณะโครโมโซมแบบวงแหวน (ring chromosome) ก็ได้ โดย Turner syndrome มีอุบัติการณ์ 1 ต่อ 2,000 ถึง 5,000 ของทารกแรกเกิดที่มีลักษณะแสดงออกเป็นเพศหญิง [30, 31]
- ลักษณะทางคลินิก
- มีระดับสติปัญญาปกติ
- ภาวะต่อมเพศไม่เจริญ (Gonadal dysgenesis), ต่อมเพศมีลักษณะเป็นแนวเนื้อเยื่อพังผืด (Streak gonad), การขาดประจำเดือน (Amenorrhea), ลักษณะสัณฐานผิดปกติ (Dysmorphic features), ไรผมด้านหลังท้ายทอยต่ำ (Low posterior hairline), พังผืดที่คอ (Webbed neck), กระดูกฝ่ามือชิ้นที่ 4 สั้น (Short 4th metacarpal), หัวนมอยู่ห่างกันมากกว่าปกติ (Wide-spaced nipples), เต้านมพัฒนาไม่สมบูรณ์ (Poor breast development), รูปร่างเตี้ย (Short stature), ข้อศอกคอกอกออก (Cubitus valgus), คางเล็ก (Micrognathia), ภาวะประสาทหูเสื่อม (Sensorineural hearing loss: SNHL), ไตในรูปร่างเกือกม้า (Horseshoe kidney), ภาวะหลอดเลือดแดงใหญ่เอออร์ตาตีบแคบ (Coarctation of the aorta)
- ภาวะโรคร่วม (Comorbidities): ต่อมไทรอยด์อักเสบจากภูมิคุ้มกันตนเอง (Autoimmune hypothyroidism), โรคเบาหวาน (Diabetes mellitus)
- การตรวจคัดกรอง (Screening)
- Echocardiography: ตรวจเมื่อแรกวินิจฉัย และอย่างน้อยหนึ่งครั้งในช่วงอายุ 12-15 ปี จากนั้นตรวจติดตามทุก 5 ปีหากผลปกติ แต่หากพบความผิดปกติให้ตรวจบ่อยขึ้นตามความเหมาะสม
- การตรวจอัลตราซาวด์ระบบทางเดินปัสสาวะ (Renal ultrasound): ตรวจเมื่อแรกวินิจฉัย หากผลปกติไม่ต้องตรวจซ้ำ หากพบความผิดปกติควรตรวจติดตามทุก 3-5 ปี
- การตรวจการทำงานของต่อมไทรอยด์ (Thyroid Function Test: TFT): ตรวจเมื่อแรกวินิจฉัย และตรวจติดตามทุก 1-2 ปี
- การตรวจทางห้องปฏิบัติการพื้นฐาน (Laboratory Surveillance): ประกอบด้วย การตรวจความสมบูรณ์ของเม็ดเลือด (CBC), ระดับน้ำตาลในเลือด (FBS), ระดับไขมันในเลือด (Lipid profile), การทำงานของไต (Renal function test) และการตรวจการทำงานของตับ (LFT) โดยตรวจติดตามทุก 2 ปี
- การตรวจระดับ Anti-endomysial antibodies: เพื่อตรวจหาโรคซีลิแอค (Celiac disease) โดยตรวจเมื่อแรกวินิจฉัย
- การตรวจสมรรถภาพการได้ยิน (Audiometry): ตรวจเมื่อแรกวินิจฉัย และอย่างน้อยหนึ่งครั้งในช่วงวัยรุ่นหรือวัยผู้ใหญ่ตอนต้น จากนั้นตรวจติดตามทุก 10 ปีหากผลปกติ
- ในกรณีที่สงสัยมีโครโมโซม Y เช่น มีภาวะ virilization ซึ่งจะเพิ่มความเสี่ยงต่อการเกิด Gonadoblastoma (5–10%) แนะนำให้ตรวจ FISH analysis เพื่อตรวจหาชิ้นส่วนของโครโมโซม Y ที่อาจแฝงอยู่ [32]
- การตั้งครรภ์ถือเป็น relatively contraindicated เนื่องจากผู้ป่วยกลุ่มนี้ประมาณ 1 ใน 3 มีความผิดปกติของระบบหัวใจและหลอดเลือด (cardiovascular anomalies) ซึ่งหากตั้งครรภ์จะมีความรุนแรงเพิ่มขึ้น และเพิ่มความเสี่ยง Spontaneous aortic dissection ซึ่งเป็นภาวะแทรกซ้อนที่อันตรายถึงชีวิต [33]
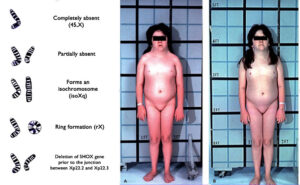
ภาพแสดง turner syndrome [26]
Klinefelter syndrome
เป็นสาเหตุของ congenital hypogonadism ที่พบได้บ่อยที่สุดในเพศชาย สามารถวินิจฉัยด้วย karyotype ซึ่งส่วนใหญ่เป็นแบบ 47,XXY (อาจพบแบบ 47,XXXY หรือแบบ Mosaic 46,XY/47,XXY) พบอุบัติการณ์ประมาณ 1 ต่อ 1,000 ของการเกิดในเพศชาย
- ลักษณะทางคลินิกมีความผันแปรตามจำนวนโครโมโซม X ที่เกินมา อาจพบอัณฑะมีขนาดเล็กและมีลักษณะแข็ง (small firm testes), มีการผลิตตัวอสุจิลดลงอย่างรุนแรง และมีลักษณะความเป็นเพศชายน้อย (decreased virilization), high gonadotropins, low serum testosterone
- พบความผิดปกติของกระดูกท่อนยาว (long bone abnormality), มีความเสี่ยงต่อความผิดปกติทางพฤติกรรมและระบบประสาท (neurobehavioral disorder) [34]
- เพิ่มความเสี่ยงของ mediastinal germ cell tumors, โรคกระดูกพรุน, ภาวะพร่องฮอร์โมนไทรอยด์, โรคเบาหวาน, มะเร็งเต้านม, ความผิดปกติของระบบหัวใจและหลอดเลือด [35]
- ความเสี่ยงที่ลดลง: มะเร็งต่อมลูกหมาก [36]
- แนวทางการรักษา
- testosterone replacement therapy รักษาภาวะ hypogonadism
- ใช้เทคโนโลยีช่วยการเจริญพันธุ์ด้วยวิธี ICSI ร่วมกับการผ่าตัดเก็บอสุจิจากอัณฑะ (testicular sperm extraction) ในรายที่มีบุตรยาก แต่จะมีความเสี่ยงต่อภาวะโครโมโซมเพศเกิน (sex chromosome hyperploidy) และภาวะจำนวนโครโมโซมร่างกายผิดปกติ (autosomal aneuploidies) เพิ่มขึ้น จึงแนะนำให้ทำการตรวจวินิจฉัยตัวอ่อนก่อนการฝังตัว (Preimplantation Genetic Diagnosis: PGD)

ภาพแสดง Klinefelter syndrome [37, 38]
Mixed gonadal dysgenesis
เป็นภาวะต่อมเพศไม่เจริญที่มีลักษณะไม่สมมาตร โดยสามารถระบุได้ว่าต่อมเพศข้างหนึ่งเป็นอัณฑะ ในขณะที่อีกข้างหนึ่งเป็นแนวเนื้อเยื่อพังผืด (streak gonad) หรือไม่มีต่อมเพศเลย โครโมโซมที่พบได้บ่อยที่สุดในภาวะนี้คือ 45,X/46,XY dysgenetic testis มักประกอบด้วยหลอดสร้างอสุจิที่ยังเจริญไม่เต็มที่ (immature seminiferous tubules) บุด้วย Sertoli cell ที่ยังไม่เจริญเต็มที่ และเซลล์สืบพันธุ์ระยะเริ่มแรก (primitive germ cells)
- Phenotype มีความผันแปรได้กว้างมาก ตามสัดส่วนของเซลล์กลุ่ม 45,X และ 46,XY ที่พบบริเวณแนวสันต่อมเพศ (gonadal ridge) โดยทั่วไปมักพบ atypical genitalia การพัฒนาของ Müllerian duct และ Wolffian duct จะมีความสอดคล้องกับลักษณะของต่อมเพศในด้านเดียวกัน
- สามารถพบ gonadal tumors ได้ร้อยละ 25 [39]
Chimerism
เป็นคำที่ใช้เรียกภาวะที่ร่างกายหนึ่งเดียวเกิดจากการรวมกันของเซลล์จากตัวอ่อนแฝดต่างไข่ (dizygotic twins) ทั้งสองตัว ดังนั้นทุกรายจัดเป็นภาวะ mosaics โดยทั่วไปแล้วไคเมอราจะไม่มีลักษณะภายนอกที่แตกต่างจากคนปกติ เว้นแต่จะมีความผิดปกติของการพัฒนาในสายเซลล์ใดสายเซลล์หนึ่ง หรือมีความแตกต่างทางเพศระหว่างสายเซลล์ [40] มักตรวจพบโดยบังเอิญ (random chance) เช่น ผู้บริจาคหรือผู้รับการปลูกถ่ายอวัยวะ และพบว่ามีอัลลีล (alleles) ปรากฏขึ้น 3 หรือ 4 อัลลีลในหลายตำแหน่งของยีน (multiple loci) แทนที่จะพบเพียง 1 หรือ 2 อัลลีลตามปกติ ส่วนไคเมอราที่เหลือมักถูกตรวจพบเนื่องจากความแตกต่างทางเพศระหว่างสายเซลล์ [41]
เอกสารอ้างอิง
- Krob, G., A. Braun, and U. Kuhnle, True hermaphroditism: geographical distribution, clinical findings, chromosomes and gonadal histology. Eur J Pediatr, 1994. 153(1): p. 2–10.
- Yordam, N., et al., True hermaphroditism: clinical features, genetic variants and gonadal histology. J Pediatr Endocrinol Metab, 2001. 14(4): p. 421–7.
- Baskin, L.C., Mei; Li, Yi; Baker, Linda; Cooper, Christopher; Cunha, Gerald, Is It Possible To Separate The Testicular And Ovarian Components Of An Ovotestis?, in 2024 Pediatric Urology Fall Congress. 2024, Societies for Pediatric Urology: Louisville, Kentucky.
- Baskin, L., et al., A model to study human ovotesticular syndrome. Differentiation, 2023. 129: p. 60–78.
- Kusz, K., et al., Incomplete masculinisation of XX subjects carrying the SRY gene on an inactive X chromosome. J Med Genet, 1999. 36(6): p. 452–6.
- Ergun-Longmire, B., et al., Clinical, hormonal and cytogenetic evaluation of 46,XX males and review of the literature. J Pediatr Endocrinol Metab, 2005. 18(8): p. 739–48.
- Simpson, J.L., Genetic and phenotypic heterogeneity in ovarian failure: overview of selected candidate genes. Ann N Y Acad Sci, 2008. 1135: p. 146–54.
- Xu, S., et al., 17α‑hydroxylase/17,20‑lyase deficiency in congenital adrenal hyperplasia: A case report. Mol Med Rep, 2017. 15(1): p. 339–344.
- Adriaansen, B., et al., 46,XX males with congenital adrenal hyperplasia: a clinical and biochemical description. Frontiers in Endocrinology, 2024. 15.
- Alkhatib, E., S. Adams, and E. Miller, Case of an unreported genetic variant of salt losing 3-β-hydroxysteroid dehydrogenase deficiency. Oxford Medical Case Reports, 2021. 2021.
- Mullis, P.E., et al., Aromatase deficiency in a female who is compound heterozygote for two new point mutations in the P450arom gene: impact of estrogens on hypergonadotropic hypogonadism, multicystic ovaries, and bone densitometry in childhood. J Clin Endocrinol Metab, 1997. 82(6): p. 1739–45.
- Meinhardt, U. and P.E. Mullis, The essential role of the aromatase/p450arom. Semin Reprod Med, 2002. 20(3): p. 277–84.
- Scott, R.R. and W.L. Miller, Genetic and clinical features of p450 oxidoreductase deficiency. Horm Res, 2008. 69(5): p. 266–75.
- Burkhard, F.Z., et al., P450 Oxidoreductase deficiency: Analysis of mutations and polymorphisms. J Steroid Biochem Mol Biol, 2017. 165(Pt A): p. 38–50.
- Flück, C.E. and A.V. Pandey, Chapter 3H – P450 Oxidoreductase Deficiency (PORD), in Genetic Steroid Disorders, M.I. New, et al., Editors. 2013, Academic Press: San Diego. p. 125–143.
- Spitzer, R.F., et al., Maternal luteoma of pregnancy presenting with virilization of the female infant. J Obstet Gynaecol Can, 2007. 29(10): p. 835–40.
- Shang, J.H., et al., Imaging features, clinical characteristics and neonatal outcomes of pregnancy luteoma: A case series and literature review. Acta Obstetricia et Gynecologica Scandinavica, 2023. 103.
- Edell, H., et al., Incidentally found hyperreactio luteinalis in pregnancy. Radiology Case Reports, 2018. 13(6): p. 1220–1223.
- Bannour, I., et al., Swyer Syndrome: A diagnostic challenge. JBRA Assist Reprod, 2025. 29(1): p. 195–198.
- Cools, M., et al., Gonadoblastoma arising in undifferentiated gonadal tissue within dysgenetic gonads. J Clin Endocrinol Metab, 2006. 91(6): p. 2404–13.
- Winkler, I., et al., A Successful New Case of Twin Pregnancy in a Patient with Swyer Syndrome-An Up-to-Date Review on the Incidence and Outcome of Twin/Multiple Gestations in the Pure 46,XY Gonadal Dysgenesis. Int J Environ Res Public Health, 2022. 19(9).
- Lee, P., et al., Consensus Statement on Management of Intersex Disorders. Pediatrics, 2006. 118: p. e488–500.
- Peterson, R.E., et al., Male pseudohermaphroditism due to steroid 5-alpha-reductase deficiency. Am J Med, 1977. 62(2): p. 170–91.
- Hall, J.E.H., Michael E., Guyton and Hall Textbook of Medical Physiology. 14th ed. 2020: Elsevier.
- Faienza, M.F., et al., Clinical, endocrine, and molecular findings in 17beta-hydroxysteroid dehydrogenase type 3 deficiency. J Endocrinol Invest, 2008. 31(1): p. 85–91.
- Taylor, H.S.P., Lubna; Seli, Emre, Speroff’s Clinical Gynecologic Endocrinology and Infertility. 9th ed. 2020: Wolters Kluwer.
- Themmen, A.P. and M. Verhoef-Post, LH receptor defects. Semin Reprod Med, 2002. 20(3): p. 199–204.
- Picard, J.Y. and C. Belville, [Genetics and molecular pathology of anti-Mullerian hormone and its receptor]. J Soc Biol, 2002. 196(3): p. 217–21.
- Buğrul, F., et al., Persistent Müllerian Duct Syndrome: A Rare But Important Etiology of Inguinal Hernia and Cryptorchidism. Sexual Development, 2020. 13: p. 264 – 270.
- Landin-Wilhelmsen, K., I. Bryman, and L. Wilhelmsen, Cardiac malformations and hypertension, but not metabolic risk factors, are common in Turner syndrome. J Clin Endocrinol Metab, 2001. 86(9): p. 4166–70.
- Nathwani, N.C., et al., The influence of renal and cardiovascular abnormalities on blood pressure in Turner syndrome. Clin Endocrinol (Oxf), 2000. 52(3): p. 371–7.
- Gemmill, R.M., et al., Y chromosome–specific DNA sequences in Turner-syndrome mosaicism. Am J Hum Genet, 1987. 41(2): p. 157–67.
- Increased maternal cardiovascular mortality associated with pregnancy in women with Turner syndrome. Fertil Steril, 2008. 90(5 Suppl): p. S185–6.
- Paulsen, C.A., et al., Klinefelter’s syndrome and its variants: a hormonal and chromosomal study. Recent Prog Horm Res, 1968. 24: p. 321–63.
- Swerdlow, A.J., et al., Cancer incidence and mortality in men with Klinefelter syndrome: a cohort study. J Natl Cancer Inst, 2005. 97(16): p. 1204–10.
- Lanfranco, F., et al., Klinefelter’s syndrome. Lancet, 2004. 364(9430): p. 273–83.
- Szücs, N., Klinefelter Syndrome, in Practical Clinical Endocrinology, P. Igaz, Editor. 2021, Springer International Publishing: Cham. p. 419–424.
- Reyes, H., R. Trujillo, and C. Ossa-Trujillo, Numerical and Structural Chromosomal Rearrangements and their Influence on the Evolution of the Human Karyotype. 2025.
- Kim, K.-R., et al., True Hermaphroditism and Mixed Gonadal Dysgenesis in Young Children: A Clinicopathologic Study of 10 Cases. Modern Pathology, 2002. 15(10): p. 1013–1019.
- Shetty, R., et al., Mixed Gonadal Dysgenesis with 45,X/46,X,idic(Y)/46,XY Karyotype: A Case Report. Journal of Reproduction & Infertility, 2024. 25(1): p. 72–77.
- Tippett, P., Blood group chimeras. A review. Vox Sang, 1983. 44(6): p. 333–59.